從丹麥進口第一類醫(yī)療器械的備案要求解析
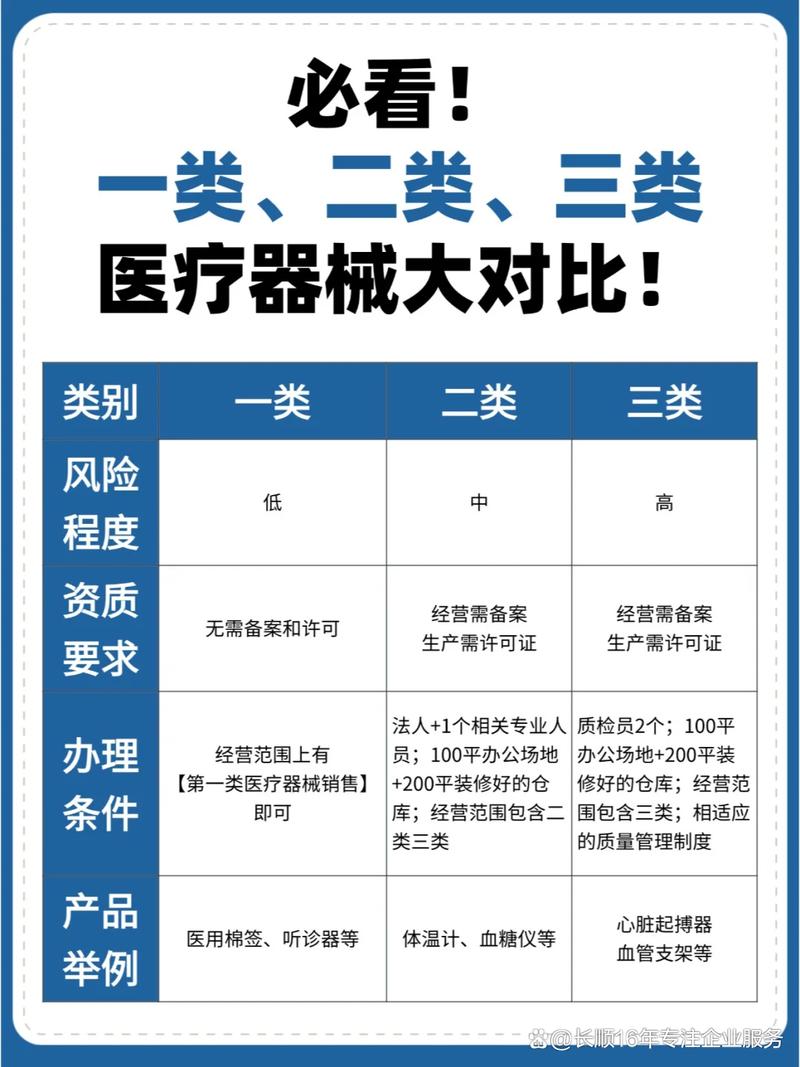
從丹麥進口第一類醫(yī)療器械在中國境內銷售前,通常需要進行備案。第一類醫(yī)療器械的風險程度較低,但根據《醫(yī)療器械監(jiān)督管理條例》的規(guī)定,進口醫(yī)療器械(包括第一類)必須向國家藥品監(jiān)督管理局(NMPA)提交備案資料。具體而言,需要提交產品備案表、產品說明書、技術要求、臨床評價資料以及原產國境外投資者溯源資料等。進口產品需提供原產國(包括丹麥)的上市許可證明或相關衛(wèi)生當局出具的證書,證明其符合歐盟醫(yī)療器械法規(guī)(MDR/93/42/EEC)。建議在進口前與專業(yè)機構或法規(guī)專家溝通,確保資料齊全且合規(guī),因為即使是簡單海關消毒記錄的缺失也可能導致清關延誤。鑒于法規(guī)有地域差異性(如港姿澳需使用規(guī)定格式),務必了解2017年的MDR和優(yōu)先處理的臨床試驗備案問題。
如若轉載,請注明出處:http://m.jsact.com.cn/product/12.html
更新時間:2026-10-15 16:03:12